- 移动端

复百澳(苏州)生物医药科技有限公司
9 年
手机商铺
- NaN
- 0.2999999999999998
- 1.2999999999999998
- 0.2999999999999998
- 3.3
推荐产品

公司新闻/正文
Nature Reviews | 重新定位溶瘤病毒:从微环境 "加热" 到肿瘤特异性 T 细胞免疫的从头启动
0 人阅读发布时间:2026-09-15 15:00
从局部溶瘤到原位免疫启动:下一代 OV 的关键变量正在从“炎症程度”转向“能否建立新的 TSTs 克隆”。
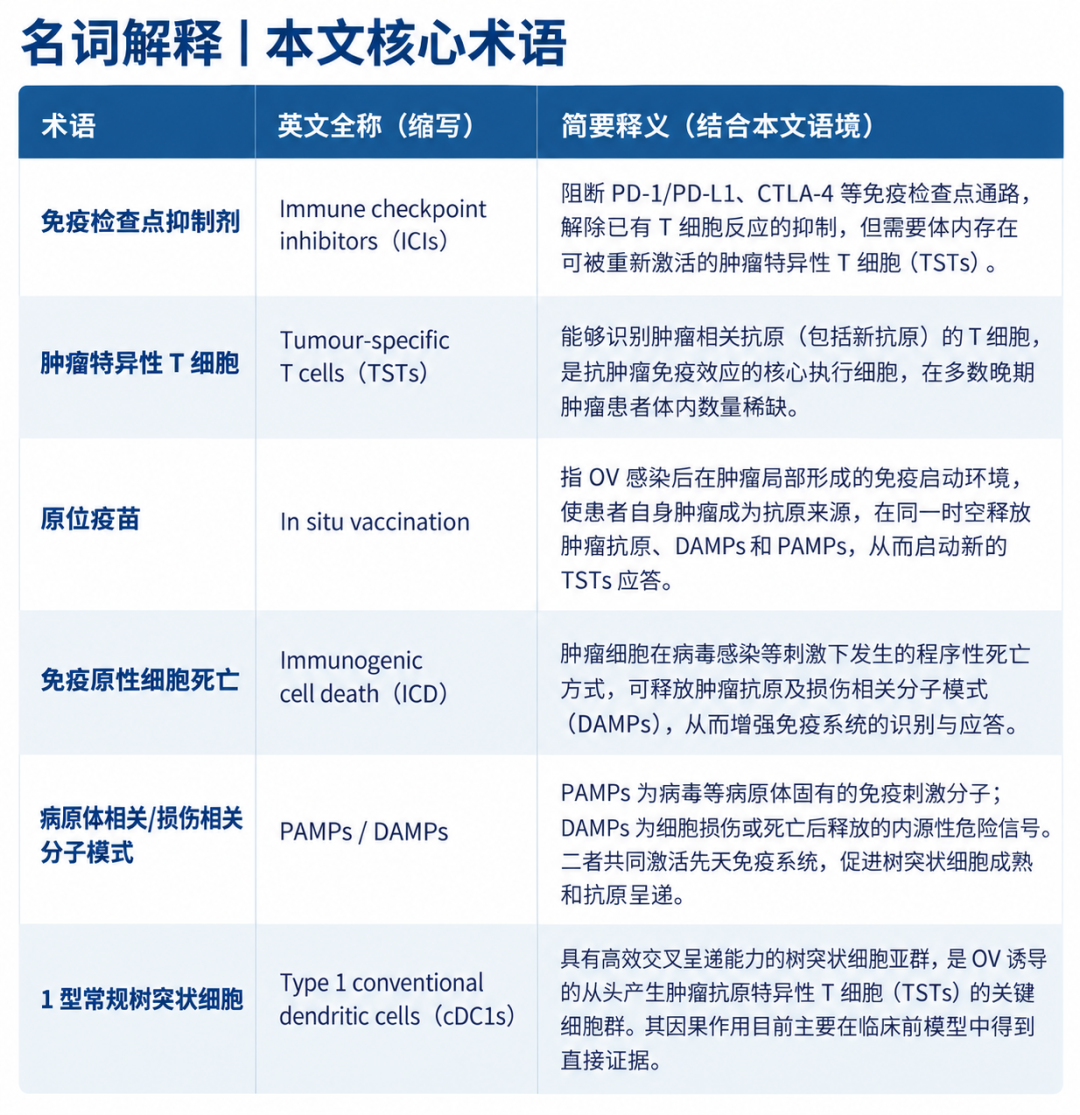
免疫检查点抑制剂(immune checkpoint inhibitors,ICIs)改变了多种恶性肿瘤的治疗格局,但其疗效存在一个常被“冷肿瘤/热肿瘤”框架掩盖的前提:体内必须先有能够识别肿瘤抗原的肿瘤特异性T细胞(tumour-specific T cells,TSTs)。如果TSTs克隆本身稀缺,仅增加炎症、提高CD8+ T细胞浸润或解除PD-1/PD-L1抑制,并不能自动建立有效的抗肿瘤免疫。因此,下一代溶瘤病毒(oncolytic viruses,OVs)的潜在价值,不只在于裂解肿瘤或把免疫微环境由“冷”转“热”,而是在于利用肿瘤内感染、免疫原性细胞死亡和树突状细胞交叉启动,在患者体内重新扩展可识别肿瘤的T细胞克隆库。
2026年9月3日,美国麻省总医院Robert L.Martuza教授团队在Nature Reviews Clinical Oncology(IF=94.6)上发表Perspective文章Beyond cold to hot: oncolytic virotherapy as the next cornerstone of immuno-oncology。该研究综述并非一项新的随机临床试验,而是基于既有临床前与临床研究,重新组织OV的免疫学定位:以肿瘤内原位疫苗启动、载荷驱动的抗原呈递细胞激活、疗效评价体系重构及OV作为免疫肿瘤学基础平台四个支柱,形成“OV-prime,ICI-amplify”的治疗逻辑。
TST稀缺:ICI的上游限制
T细胞抗肿瘤效应依赖TCR识别MHC呈递的肿瘤抗原,因此ICI发挥作用的重要前提,是体内存在可被重新激活的肿瘤特异性T细胞(TSTs)。原文汇总的人体数据显示,转移性黑色素瘤患者外周血中新抗原反应性T细胞克隆约占 0.002%–0.4%;在更广泛的转移性肿瘤中,治疗前外周血中新抗原特异性克隆的中位频率约为 ≤0.001%–0.005%。因此,当 TSTs 储备不足时,ICI对既有抗肿瘤T细胞的再激活也会受到限制。
原位疫苗与cDC1交叉启动,从抗原释放到TSTs形成
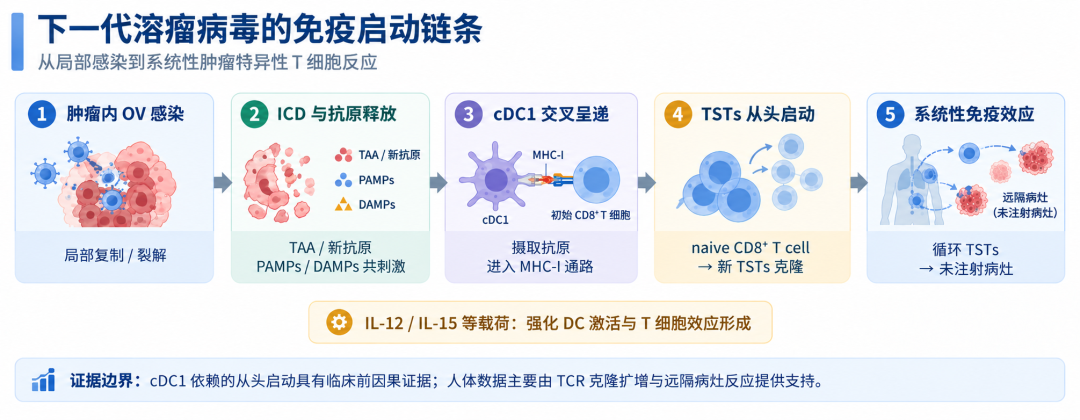
OV感染并裂解肿瘤细胞后,可通过免疫原性细胞死亡(ICD)释放肿瘤相关抗原、新抗原及DAMPs,同时病毒本身提供PAMPs。抗原与先天免疫刺激信号在肿瘤局部同步释放,使患者自身肿瘤成为抗原来源,由此构成OV“原位疫苗”的免疫学基础。 与需要预先筛选特定抗原的疫苗不同,这一过程能够利用患者肿瘤自身释放的抗原谱进行免疫启动。
下一代 OV 的免疫启动链条
这一过程能否进一步形成TSTs,关键在于1型常规树突状细胞(cDC1)介导的交叉呈递与交叉启动。在Batf3⁻/⁻小鼠中,尽管T-VEC感染仍可维持,但针对gp100和TRP2的CD8+ T细胞扩增显著受抑;类似的cDC1依赖性也在溶瘤Orf病毒模型中得到验证,为OV从头启动肿瘤抗原特异性T细胞提供了临床前因果证据。
载荷工程则进一步强化这一免疫启动环节。以VG161为例,其编码IL-12、IL-15、IL-15Rα及PD-L1–PD-1阻断肽;其中IL-12参与TH1/IFNγ反应,并为初始CD8+ T细胞有效启动提供“第三信号”,IL-15/IL-15Rα则支持NK细胞和记忆CD8+ T细胞应答,并通过IFNγ相关反馈促进DC活化。
人体研究出现支持性信号,但完整因果链尚待验证
VG161人体I期研究中,晚期肝细胞癌患者出现未注射病灶退缩,部分多灶患者的未注射病灶退缩甚至较注射病灶更明显;单细胞RNA测序、空间转录组及单细胞TCR测序同时显示肿瘤反应性T细胞克隆扩增,与系统性免疫介导的肿瘤控制相一致。
但证据层级需要严格区分:cDC1依赖的从头TST启动目前主要获得临床前因果证据,人体研究提供的则是TCR克隆扩增和远隔病灶反应等支持性证据。 因此,“原位抗原释放—cDC1交叉启动—新TST形成—系统性肿瘤控制”这一完整因果链目前尚未在人体验证。
Triple-A模型不是并列清单,而是抗肿瘤免疫的连续三道门
在上述机制基础上,文章进一步将复杂的癌症免疫循环归纳为 Triple-A 框架,即Availability、Activation 和 Admission 三个连续环节。三者并非彼此独立的评价维度,而是具有明确先后依赖关系的免疫级联过程:Availability(可用性)强调能否形成可供后续免疫应答调用的肿瘤特异性 T 细胞(TSTs)克隆;Activation(激活)关注这些 TSTs 能否获得并维持有效的抗肿瘤效应功能;Admission(准入)则指免疫效应细胞能否进入肿瘤微环境并实施有效杀伤。按照这一逻辑,TSTs 的 Availability 构成整个免疫反应的起点——如果缺乏可被识别和激活的 TSTs 克隆,后续的功能激活与肿瘤浸润也就失去了相应的免疫学基础。
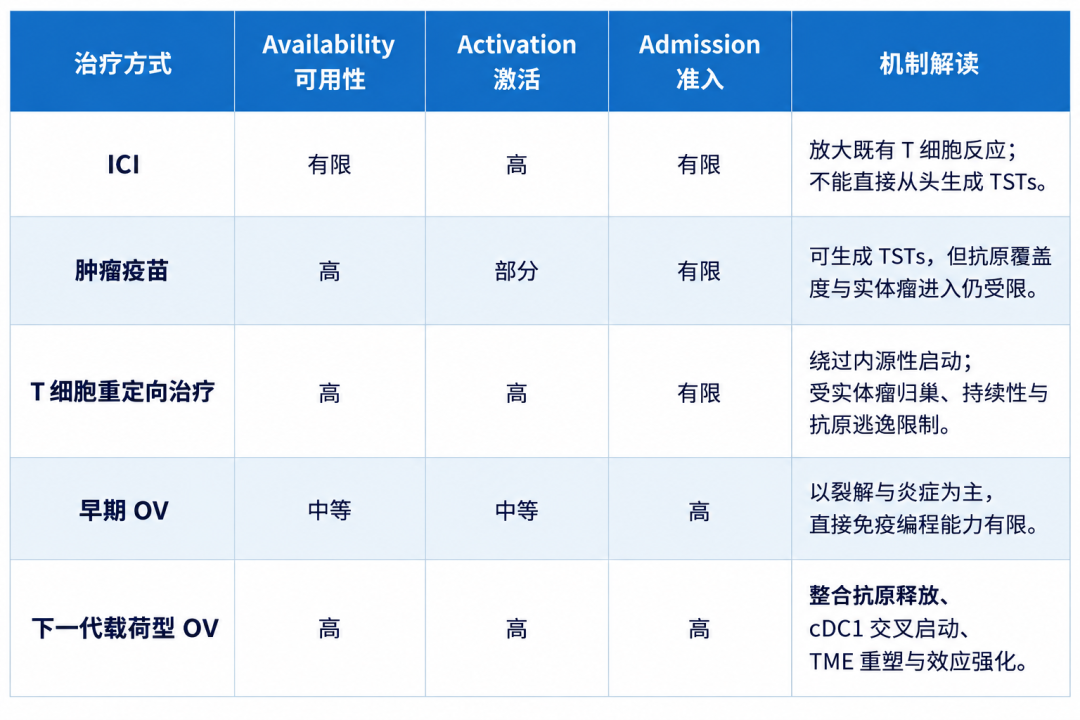
Triple-A抗肿瘤免疫模型
Triple-A 框架由此提供了一种不同于单纯观察局部溶瘤效应的机制视角:评价下一代 OV 的关键,不仅在于注射病灶是否缩小,更在于其能否启动并扩展肿瘤特异性 T 细胞应答,并进一步形成具有系统性和持续性的抗肿瘤免疫。 与这一机制定位相呼应,文章在疗效评价部分进一步强调,传统 ORR 或 RECIST 1.1 难以充分反映 OV 可能具有的延迟应答、远隔效应及持久免疫控制。
因此,未来 OV 临床研究除常规影像学评价外,还可综合考察未注射病灶反应、TCR 克隆谱动态以及循环肿瘤 DNA(ctDNA)变化等指标,从不同层面捕捉系统性免疫应答及肿瘤负荷变化。 不过,Triple-A 本质上仍是基于现有机制和临床证据构建的分析框架,其对不同治疗策略的比较反映的是TSTs 可用性、激活和准入三个环节的机制覆盖特征,而非经直接临床比较确立的疗效优劣。
临床联合方案:关键变量可能不是“是否联合 ICI”,而是“何时引入 ICI”
Triple-A 框架中 Availability→Activation 的级联关系,为 OV 与免疫检查点抑制剂(ICI)的联合时序提供了一个值得验证的生物学假设:先由 OV 完成肿瘤抗原释放及 TSTs 启动,再通过 ICI 解除抑制并扩增既有免疫应答,可能比同步给药更符合抗肿瘤免疫建立的生物学过程。
MASTERKEY-265 的 Ib 期采用约 6 周 T-VEC 单药导入,随后加入 pembrolizumab,在既往未经治疗的晚期黑色素瘤患者中获得 62% 的 ORR;而 III 期取消 OV 导入阶段,自第 1 天同步给予 T-VEC 与 pembrolizumab,最终相较安慰剂联合 pembrolizumab 未获得显著的 PFS 或 OS 改善。另一项随机 II 期研究则采用约 5 周 T-VEC 导入后联合 ipilimumab,ORR 为 39%,高于 ipilimumab 单药组的 18%;两组 5 年 OS 分别为 54.7% 和 48.4%。这些结果为“OV-prime,ICI-amplify”——即“OV 先行免疫启动、ICI 后续效应扩增”——提供了与机制假设相符的临床观察。
但现有证据尚不足以将上述差异归因于给药时序本身。MASTERKEY-265 的 Ib 期与 III 期并非针对治疗时序设计的随机比较,两阶段在研究实施环境等方面亦存在差异;其中,Ib 期主要由具有瘤内注射经验的专业中心开展,而 III 期覆盖更广泛的全球研究中心,瘤内给药经验及操作一致性可能构成重要混杂因素。更关键的是,目前两项 T-VEC–ICI 随机研究均未直接比较“OV 导入后联合”与“OV、ICI 同步联合”两种方案。
因此,真正具有验证价值的下一步,是在前瞻性随机研究中将给药时序及免疫启动窗口设为预设研究变量,并结合连续 TCR 克隆谱、肿瘤内树突状细胞(DC)亚群及髓源性抑制细胞(MDSC)等机制性指标进行动态评估。只有当 OV 诱导的免疫启动过程、ICI 介入时点与临床获益之间建立可重复的关联乃至因果证据,“OV-prime,ICI-amplify”才有可能由机制假设进一步转化为可验证、可执行的临床联合策略。
总 结
总之,这篇文章将溶瘤病毒的免疫学价值从“冷转热”进一步延伸至肿瘤特异性T细胞的从头启动。OV通过肿瘤内感染和免疫原性细胞死亡,使患者自身肿瘤成为具有免疫刺激性的抗原来源;肿瘤抗原、DAMPs与病毒PAMPs在局部共同出现,并经树突状细胞介导的抗原呈递和T细胞启动,形成原位疫苗效应。 由此,下一代OV的开发重点也从单纯追求溶瘤和炎症浸润,进一步转向能否建立和拓宽肿瘤特异性T细胞应答。
参考文献
[1] Jia W, Zhao R, Kaufman HL, Martuza RL. Beyond cold to hot: oncolytic virotherapy as the next cornerstone of immuno-oncology. Nature Reviews Clinical Oncology. Published 3 September 2026. doi:10.1038/s41571-026-01198-z.